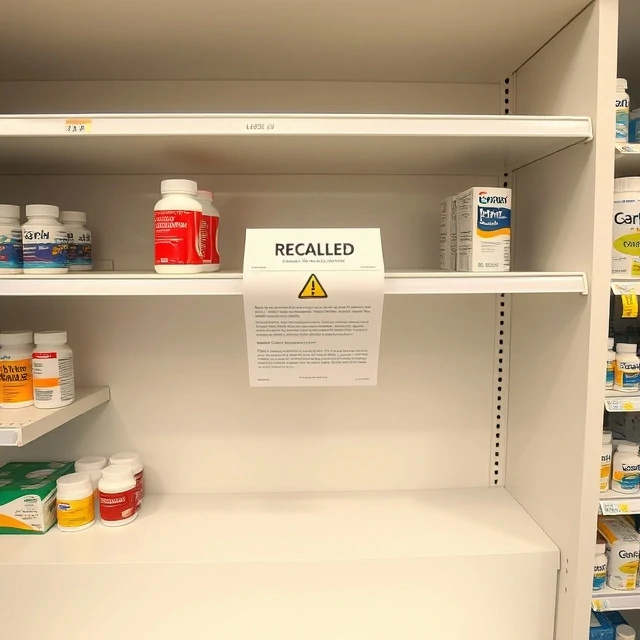
Partia tabletek opuszcza fabrykę z wadą. Być może dawka jest nieprawidłowa. Być może lek uległ degradacji. Być może wkradło się zanieczyszczenie. Kiedy produkt stanowi zagrożenie dla pacjentów, producent lub organ regulacyjny wycofuje go z rynku. To jest wycofanie leku z rynku, które może mieć charakter od dobrowolnego działania firmy po obowiązkowe zarządzenie organu regulacyjnego.
Wycofania są klasyfikowane według stopnia zaawansowania. W Stanach Zjednoczonych FDA stosuje trzy klasy. Klasa I jest najpoważniejsza: produkt może spowodować poważne uszkodzenie ciała lub śmierć. Klasa II dotyczy produktów, które mogą spowodować tymczasowe lub odwracalne uszkodzenie ciała. Klasa III dotyczy produktów, które prawdopodobnie nie spowodują uszkodzenia ciała, ale naruszają przepisy, na przykład z powodu błędu na etykiecie. Proces wycofania produktu obejmuje powiadomienie dystrybutorów, aptek i pacjentów oraz zorganizowanie zwrotu lub zniszczenia produktu. Firma musi również zbadać przyczynę i przedstawić plan działań naprawczych.
Co powoduje wycofanie produktu:
- Zanieczyszczenie. Substancje bakteryjne, chemiczne lub cząstki stałe.
- Zła dawka. Tabletki super- lub sub-mocne.
- Błędy w etykietowaniu. Błędne instrukcje lub nieprawidłowa nazwa leku.
- Brak stabilności. Lek ulega degradacji przed upływem terminu ważności.
- Wady opakowań. Nieszczelności, pęknięcia lub uszkodzone uszczelnienia.
Pacjenci, którzy mają wycofany lek, powinni sprawdzić numer partii i zwrócić go do apteki. Większość wycofań nie jest nagłymi przypadkami, ale niektóre tak.
Comments
No comments yet. Be the first to share a thought.
Leave a comment