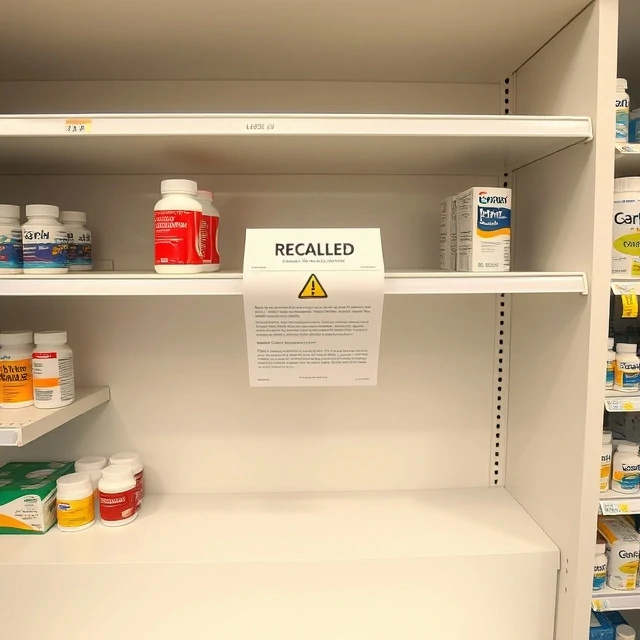
Un lot de comprimés défectueux sort d'usine. Le dosage est peut-être incorrect, le médicament peut s'être dégradé, ou encore un contaminant peut s'y être introduit. Lorsqu'un produit présente un risque pour les patients, le fabricant ou l'autorité de réglementation le retire du marché. C'est ce qu'on appelle un rappel de médicament, qui peut être une initiative volontaire de l'entreprise ou une injonction obligatoire d'une autorité de réglementation.
Les rappels de produits sont classés selon leur gravité. Aux États-Unis, la FDA utilise trois classes. La classe I est la plus grave : le produit peut entraîner des dommages graves, voire mortels. La classe II concerne les produits susceptibles de causer des dommages temporaires ou réversibles. La classe III concerne les produits peu susceptibles de causer des dommages, mais qui contreviennent à la réglementation, par exemple en cas d’erreur d’étiquetage. La procédure de rappel implique d’informer les distributeurs, les pharmacies et les patients, et d’organiser le retour ou la destruction du produit. L’entreprise doit également enquêter sur la cause du rappel et soumettre un plan d’actions correctives.
Qu’est-ce qui déclenche un rappel ?
- Contamination. Matières bactériennes, chimiques ou particulaires.
- Mauvaise dose. Comprimés surpuissants ou sous-puissants.
- Erreurs d'étiquetage. Instructions erronées ou nom de médicament incorrect.
- Défaillances de stabilité. Le médicament se dégrade avant la date de péremption.
- Défauts d'emballage. Fuites, fissures ou scellages endommagés.
Les patients qui possèdent un médicament faisant l'objet d'un rappel doivent vérifier le numéro de lot et le rapporter à la pharmacie. La plupart des rappels ne constituent pas une urgence, mais certains peuvent l'être.
Comments
No comments yet. Be the first to share a thought.
Leave a comment