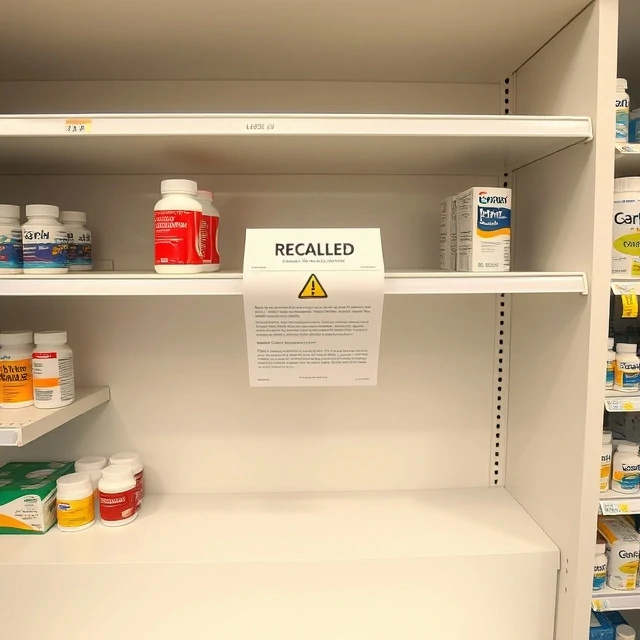
Un lote de pastillas sale de la fábrica con algún defecto. Quizás la dosis sea incorrecta. Quizás el medicamento se haya degradado. Quizás se haya introducido algún contaminante. Cuando un producto supone un riesgo para los pacientes, el fabricante o un organismo regulador lo retira del mercado. Esto se conoce como retirada de un medicamento, y puede variar desde una acción voluntaria de la empresa hasta una orden obligatoria de una autoridad reguladora.
Las retiradas de productos se clasifican según su gravedad. En Estados Unidos, la FDA utiliza tres clases. La Clase I es la más grave: el producto podría causar daños graves o la muerte. La Clase II corresponde a productos que podrían causar daños temporales o reversibles. La Clase III se aplica a productos que, si bien no son perjudiciales, infringen la normativa, como por ejemplo un error de etiquetado. El proceso de retirada implica notificar a distribuidores, farmacias y pacientes, y gestionar la devolución o destrucción del producto. La empresa también debe investigar la causa y presentar un plan de acción correctiva.
¿Qué desencadena una retirada del mercado?
- Contaminación. Materia bacteriana, química o particulada.
- Dosis incorrecta. Comprimidos superpotentes o subpotentes.
- Errores de etiquetado. Instrucciones incorrectas o nombre de medicamento incorrecto.
- Fallos de estabilidad. El medicamento se degrada antes de la fecha de caducidad.
- Defectos de embalaje. Fugas, grietas o sellos dañados.
Los pacientes que tengan un medicamento retirado del mercado deben verificar el número de lote y devolverlo a la farmacia. La mayoría de los retiros del mercado no son emergencias, pero algunos sí lo son.
Comments
No comments yet. Be the first to share a thought.
Leave a comment