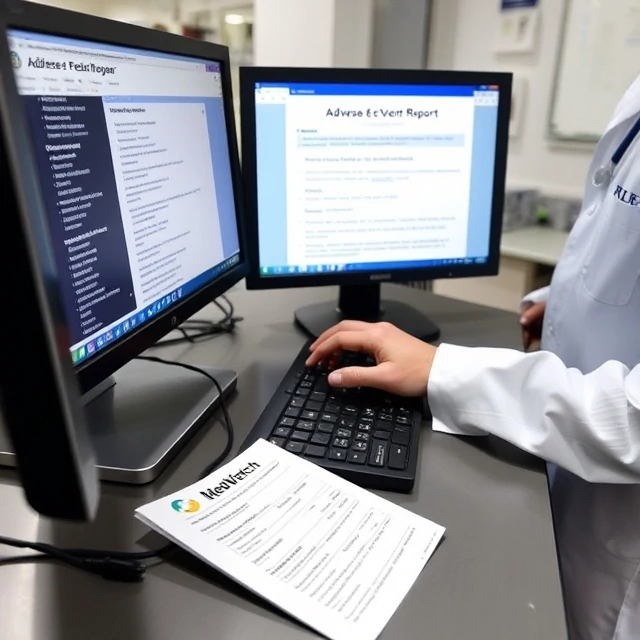
Kliniske studier involverer noen få tusen personer. Når et legemiddel når markedet, tar millioner det, ofte sammen med andre medisiner og med tilstander som studiene ekskluderte. Dette gapet er grunnen til at det finnes rapportering av bivirkninger. Regulatorer, produsenter og klinikere samler inn beretninger om skadelige effekter som oppstår etter at et legemiddel er brukt, og ser deretter etter mønstre som studiene ikke kunne fange opp.
Systemet er frivillig i mange land og obligatorisk i andre. I USA godtar FDAs MedWatch-program rapporter fra helsepersonell og pasienter. I EU samler EudraVigilance-databasen inn tilfeller fra medlemsland. Produsenter må videresende alle alvorlige rapporter de mottar innen stramme tidsfrister, ofte 15 dager.
Hva som teller som alvorlig defineres, ikke overlates til intuisjonen:
- Død eller en livstruende hendelse
- Sykehusinnleggelse eller lengre sykehusopphold
- Vedvarende eller betydelig funksjonshemming
- Medfødt anomali
- Enhver hendelse som krever inngrep for å forhindre varig svekkelse
Én rapport beviser sjelden årsakssammenheng. Hundre lignende rapporter kan signalisere noe reelt. Arbeidet med å gjøre spredte tilfeller om til et sikkerhetssignal kalles legemiddelovervåking, og det er en av de viktigste måtene et legemiddel sin etikett oppdateres på etter godkjenning.
Comments
No comments yet. Be the first to share a thought.
Leave a comment