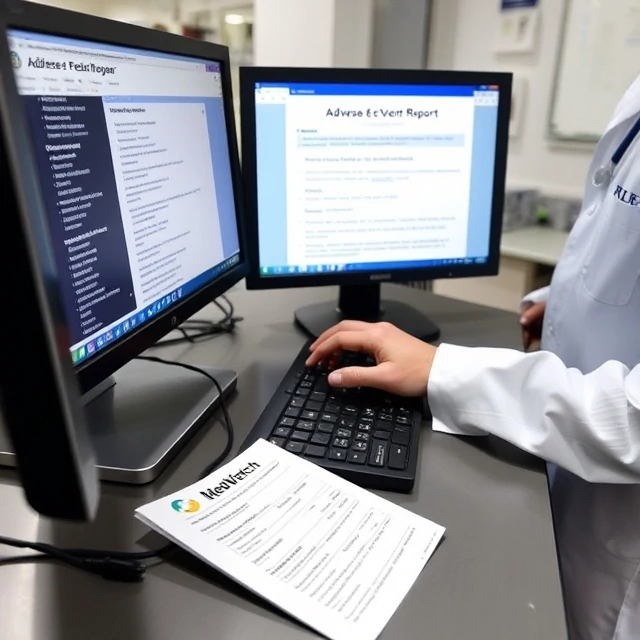
Aan klinische onderzoeken doen enkele duizenden mensen mee. Zodra een geneesmiddel op de markt is, gebruiken miljoenen mensen het, vaak in combinatie met andere medicijnen en met aandoeningen die tijdens de onderzoeken niet aan bod kwamen. Die kloof is de reden waarom er meldingen van bijwerkingen bestaan. Toezichthouders, fabrikanten en artsen verzamelen meldingen van schadelijke effecten die optreden na gebruik van een geneesmiddel en zoeken vervolgens naar patronen die tijdens de onderzoeken niet konden worden opgemerkt.
Het systeem is in veel landen vrijwillig en in andere verplicht. In de Verenigde Staten accepteert het MedWatch-programma van de FDA meldingen van zorgprofessionals en patiënten. In de Europese Unie verzamelt de EudraVigilance-database gevallen uit de lidstaten. Fabrikanten moeten elke ernstige melding die ze ontvangen binnen strikte termijnen, vaak 15 dagen, doorsturen.
Wat als serieus wordt beschouwd, is vastgelegd en niet aan intuïtie overgelaten:
- Overlijden of een levensbedreigende gebeurtenis
- Ziekenhuisopname of langdurig ziekenhuisverblijf
- Aanhoudende of ernstige invaliditeit
- Aangeboren afwijking
- Elke gebeurtenis die ingrijpen vereist om blijvende invaliditeit te voorkomen.
Eén melding bewijst zelden een oorzakelijk verband. Honderd vergelijkbare meldingen kunnen wel degelijk wijzen op iets reëels. Het proces waarbij verspreide gevallen worden omgezet in een veiligheidssignaal heet farmacovigilantie, en het is een van de belangrijkste manieren waarop de bijsluiter van een geneesmiddel na goedkeuring wordt bijgewerkt.
Comments
No comments yet. Be the first to share a thought.
Leave a comment