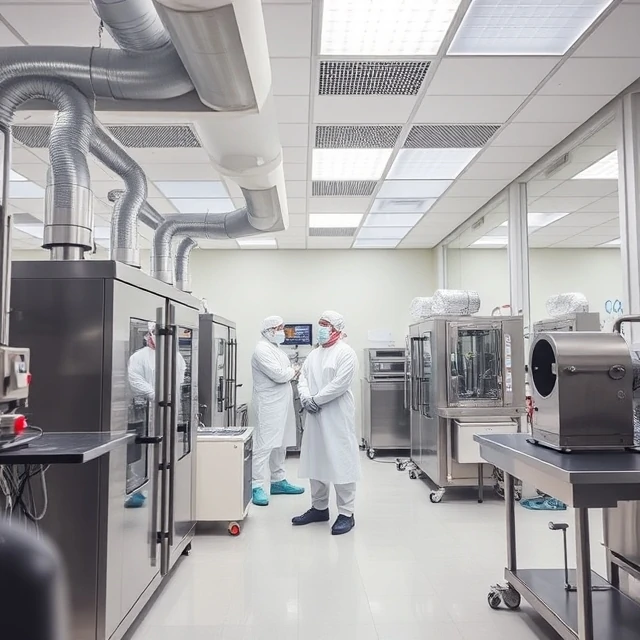
臨床試験で安全性が確認された医薬品でも、製造工程に問題があれば患者に害を及ぼす可能性があります。医薬品製造管理基準(GMP)とは、医薬品が常に適切な品質で、ロットごとに一貫して製造されることを保証する一連の規制です。工場の設計から従業員の訓練、原材料の純度から最終製品の表示に至るまで、あらゆる側面を網羅しています。規制当局は施設を検査して基準への準拠を確認し、検査に不合格となった場合は製造停止となる可能性があります。
GMPの要件は詳細かつ規定的です。クリーンルームは特定の空気品質基準を維持しなければなりません。機器はバッチごとに洗浄および検証する必要があります。製造工程のすべてのステップを文書化し、原材料から最終製品までバッチを追跡できるようにする必要があります。逸脱があった場合は調査を行い、是正措置を講じなければなりません。これらの規則は世界保健機関(WHO)と国際医薬品規制調和国際会議(ICH)によって国際的に調和されていますが、執行は各国で行われています。米国市場向けに医薬品を製造する企業は、工場の所在地に関わらず、FDAの基準を満たさなければなりません。
主要分野:
- 設備。 クリーンルーム、制御された環境、適切な空気の流れ。
- 機器。 校正、検証、および保守済み。
- Personnel. 訓練を受け、資格を有し、文書化された手順に従っています。
- 文書化。 バッチ記録、逸脱レポート、および変更管理。
- 品質管理。 原材料および完成品の検査。
GMP違反は、医薬品のリコールや輸入禁止の一般的な原因である。
Comments
No comments yet. Be the first to share a thought.
Leave a comment