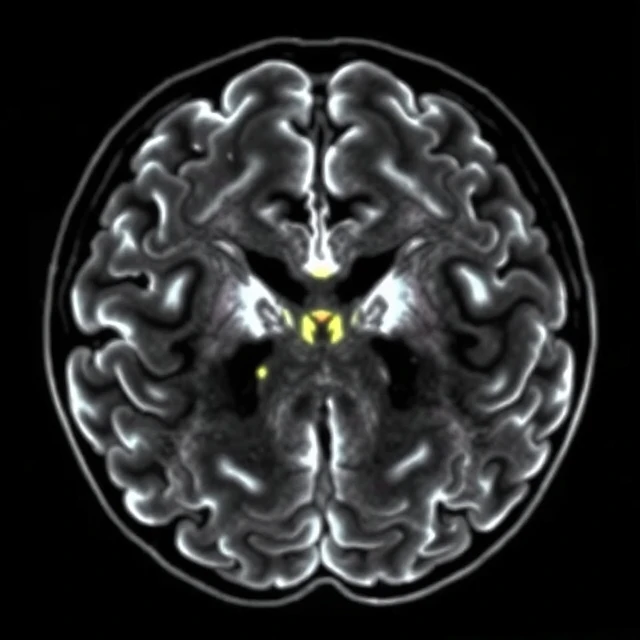
Orta yetişkinlik döneminde başlayan ilerleyici bir hareket bozukluğu genellikle tek bir gene dayanır. Huntington hastalığı, 4. kromozomdaki HTT geninde genişlemiş bir CAG trinükleotid tekrarından kaynaklanır. Huntingtin proteinindeki uzamış poliglutamin bölgesi, özellikle striatumdaki nöronlar için toksiktir.
Kalıtım otozomal dominanttır. Etkilenen ebeveynin her çocuğunun genişlemiş aleli miras alma riski %50'dir. Başlangıç genellikle 30 ile 50 yaşları arasındadır ve ilerleyici kore, bilişsel gerileme ve psikiyatrik semptomlarla seyreder. Daha büyük genişlemeler daha erken başlangıca neden olma eğilimindedir.
Henüz kesin bir tedavi yöntemi bulunmamakla birlikte, semptomatik tedaviler ve gen susturma terapilerinin klinik denemeleri umut vermektedir. Öngörücü testler mevcuttur ancak bunların ciddi psikolojik etkileri vardır. Test öncesinde genetik danışmanlık şarttır. Bu hastalık, nesiller boyunca değişen dinamik bir mutasyonun dramatik sonuçlarını göstermektedir.
- Otozomal dominant nörodejeneratif bozukluk
- HTT genindeki CAG tekrar genişlemesinden kaynaklanır.
- İlerleyici motor ve bilişsel gerilemeye neden olur.
- Genellikle orta yetişkinlik döneminde başlar.
Comments
No comments yet. Be the first to share a thought.
Leave a comment