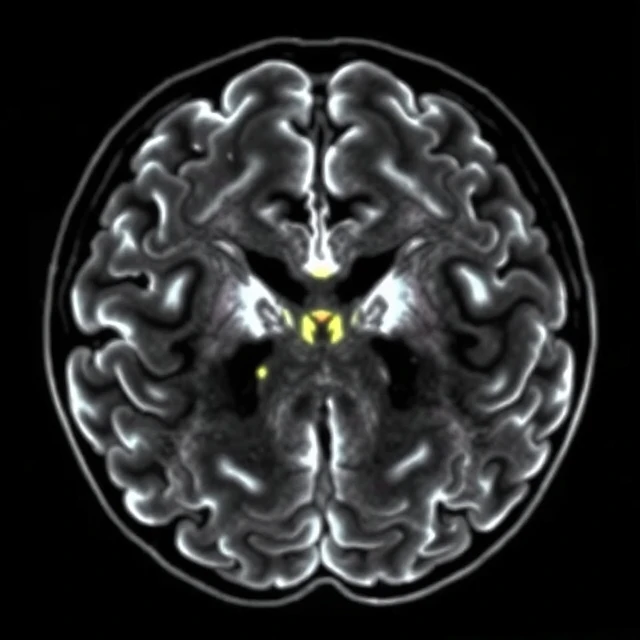
Uma doença progressiva do movimento que se inicia na meia-idade tem, geralmente, origem num único gene. A doença de Huntington é causada por uma expansão da repetição do trinucleotídeo CAG no gene HTT, localizado no cromossoma 4. O trecho alongado de poliglutamina na proteína huntingtina é tóxico para os neurónios, particularmente no estriado.
A herança é autossómica dominante. Cada filho de um dos pais afetado tem 50% de risco de herdar o alelo expandido. O início dos sintomas ocorre geralmente entre os 30 e os 50 anos de idade, com coreia progressiva, declínio cognitivo e sintomas psiquiátricos. Expansões maiores tendem a provocar um início mais precoce.
Ainda não existe cura, embora os tratamentos sintomáticos e os ensaios clínicos com terapias de silenciamento de genes ofereçam esperança. Os testes preditivos estão disponíveis, mas acarretam profundas implicações psicológicas. O aconselhamento genético é essencial antes do teste. A doença ilustra as consequências dramáticas de uma mutação dinâmica que se altera ao longo das gerações.
- Doença neurodegenerativa autossómica dominante
- Causada pela expansão da repetição CAG no HTT
- Produz declínio motor e cognitivo progressivo.
- O início ocorre geralmente na meia-idade.
Comments
No comments yet. Be the first to share a thought.
Leave a comment