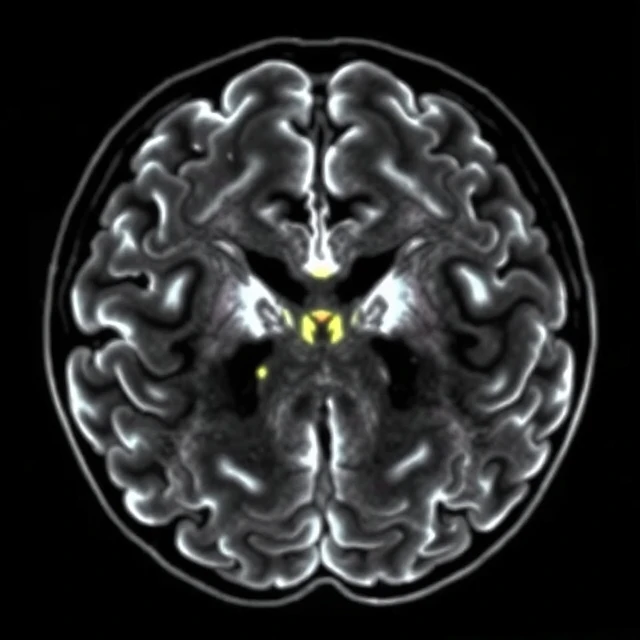
Eine fortschreitende Bewegungsstörung, die im mittleren Erwachsenenalter beginnt, lässt sich häufig auf ein einzelnes Gen zurückführen. Die Huntington-Krankheit wird durch eine verlängerte CAG-Trinukleotid-Repeat-Sequenz im HTT-Gen auf Chromosom 4 verursacht. Der verlängerte Polyglutamin-Abschnitt im Huntingtin-Protein ist toxisch für Neuronen, insbesondere im Striatum.
Die Vererbung erfolgt autosomal-dominant. Jedes Kind eines betroffenen Elternteils hat ein 50-prozentiges Risiko, das expandierte Allel zu erben. Der Ausbruch der Erkrankung erfolgt typischerweise zwischen dem 30. und 50. Lebensjahr und äußert sich in fortschreitender Chorea, kognitivem Abbau und psychiatrischen Symptomen. Größere Expansionen führen tendenziell zu einem früheren Ausbruch.
Bislang gibt es keine Heilung, doch symptomatische Behandlungen und klinische Studien zu Gentherapien mit Stilllegungseffekten geben Hoffnung. Prädiktive Tests sind verfügbar, bergen aber tiefgreifende psychologische Risiken. Eine genetische Beratung ist vor einem Test unerlässlich. Die Krankheit verdeutlicht die dramatischen Folgen einer dynamischen Mutation, die sich über Generationen hinweg verändert.
- Autosomal dominante neurodegenerative Erkrankung
- Verursacht durch die CAG-Repeat-Expansion im HTT-Gen.
- Führt zu fortschreitendem motorischem und kognitivem Abbau
- Beginn meist im mittleren Erwachsenenalter
Comments
No comments yet. Be the first to share a thought.
Leave a comment