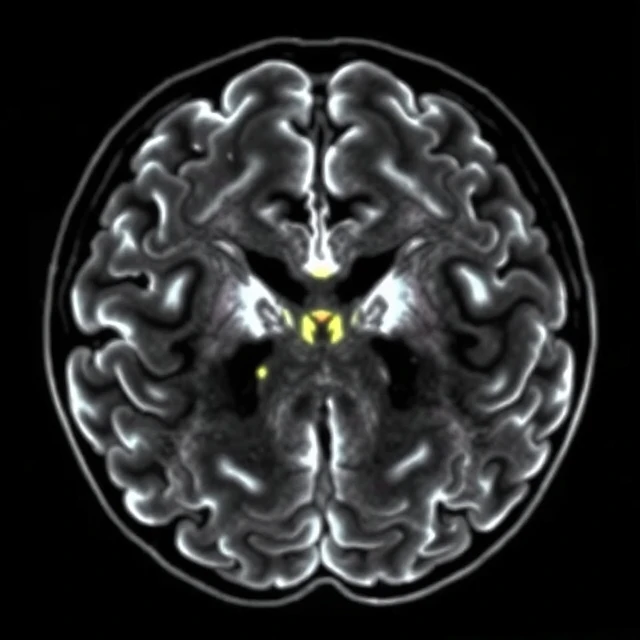
En progressiv bevegelsesforstyrrelse som starter i midten av voksenlivet kan ofte spores tilbake til et enkelt gen. Huntingtons sykdom er forårsaket av en utvidet CAG-trinukleotidrepetisjon i HTT-genet på kromosom 4. Den forlengede polyglutaminkanalen i huntingtinproteinet er giftig for nevroner, spesielt i striatum.
Arvemåten er autosomal dominant. Hvert barn av en berørt forelder har 50 prosent risiko for å arve det utvidede allelet. Debut er vanligvis mellom 30 og 50 år, med progressiv chorea, kognitiv nedgang og psykiatriske symptomer. Større utvidelser har en tendens til å forårsake tidligere debut.
Det finnes ingen kur ennå, men symptomatisk behandling og kliniske studier av gensilencingterapier gir håp. Prediktiv testing er tilgjengelig, men har dyptgripende psykologiske implikasjoner. Genetisk rådgivning er viktig før testing. Sykdommen illustrerer de dramatiske konsekvensene av en dynamisk mutasjon som endrer seg på tvers av generasjoner.
- Autosomal dominant nevrodegenerativ lidelse
- Forårsaket av CAG-repetisjonsekspansjon i HTT
- Produserer progressiv motorisk og kognitiv nedgang
- Debuterer vanligvis i midten av voksenlivet
Comments
No comments yet. Be the first to share a thought.
Leave a comment