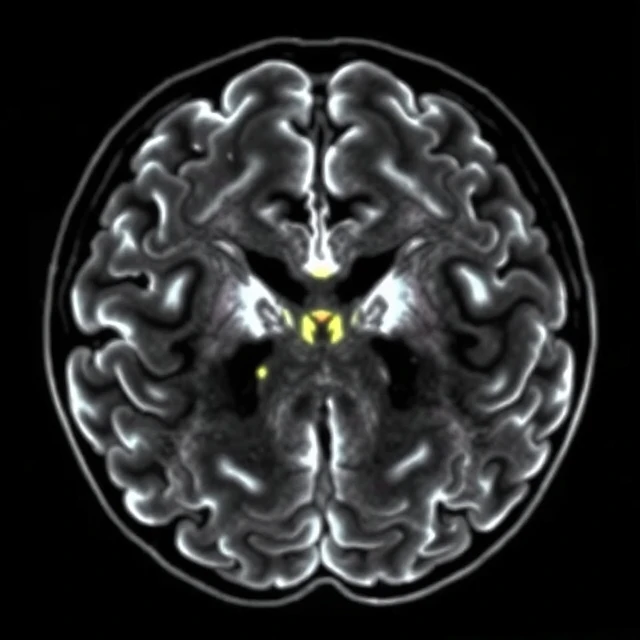
En progressiv bevægelsesforstyrrelse, der begynder i midten af voksenalderen, kan ofte spores tilbage til et enkelt gen. Huntingtons sygdom er forårsaget af en udvidet CAG-trinukleotidgentagelse i HTT-genet på kromosom 4. Den forlængede polyglutaminkanal i huntingtinproteinet er giftig for neuroner, især i striatum.
Arvemåden er autosomal dominant. Hvert barn af en berørt forælder har en 50 procents risiko for at arve den udvidede allel. Sygdommen debuterer typisk mellem 30 og 50 år med progressiv chorea, kognitiv tilbagegang og psykiatriske symptomer. Større udvidelser har tendens til at forårsage tidligere debut.
Der findes endnu ingen kur, selvom symptomatisk behandling og kliniske forsøg med gendæmpende terapier giver håb. Prædiktiv testning er tilgængelig, men har dybtgående psykologiske implikationer. Genetisk rådgivning er afgørende før testning. Sygdommen illustrerer de dramatiske konsekvenser af en dynamisk mutation, der ændrer sig på tværs af generationer.
- Autosomal dominant neurodegenerativ lidelse
- Forårsaget af CAG-gentagelsesekspansion i HTT
- Producerer progressiv motorisk og kognitiv tilbagegang
- Debuterer normalt i midten af voksenalderen
Comments
No comments yet. Be the first to share a thought.
Leave a comment